
-
 DE


Hepatische Insulinresistenz: Ursachen & Therapie
Die hepatische Insulinresistenz beschreibt eine verminderte Ansprechbarkeit der Leber auf Insulin, was zu einer unkontrollierten Glukoseproduktion führt und das Risiko für Typ-2-Diabetes erhöht.
Zu bevorzugten Quellen hinzufügenWissenswertes über "Hepatische Insulinresistenz"
Die hepatische Insulinresistenz beschreibt eine verminderte Ansprechbarkeit der Leber auf Insulin, was zu einer unkontrollierten Glukoseproduktion führt und das Risiko für Typ-2-Diabetes erhöht.
Was ist hepatische Insulinresistenz?
Die hepatische Insulinresistenz ist eine Störung des Stoffwechsels, bei der die Leberzellen (Hepatozyten) nicht mehr ausreichend auf das Hormon Insulin reagieren. Unter normalen Bedingungen hemmt Insulin die hepatische Glukoneogenese – also die Neubildung von Zucker in der Leber – und fördert die Speicherung von Glukose als Glykogen. Ist die Leber insulinresistent, bleibt diese Hemmung aus, und die Leber produziert unkontrolliert Glukose, auch wenn der Blutzucker bereits erhöht ist. Dies ist ein zentraler Mechanismus bei der Entstehung von Typ-2-Diabetes mellitus.
Ursachen
Die hepatische Insulinresistenz entsteht durch ein Zusammenspiel mehrerer Faktoren:
- Viszerale Adipositas: Bauchfett setzt vermehrt freie Fettsäuren und Entzündungsstoffe frei, die die Insulinsignalwege in der Leber stören.
- Nichtalkoholische Fettlebererkrankung (NAFLD): Eine Überlagerung der Leber mit Fett beeinträchtigt die Insulinsensitivität erheblich.
- Chronische Entzündung: Erhöhte Spiegel von Entzündungsmediatoren wie TNF-α und Interleukin-6 hemmen die Insulinsignalkaskade.
- Erhöhte freie Fettsäuren: Sie führen zur Akkumulation von Diacylglycerinen und Ceramiden in der Leber, was die Aktivierung von Proteinkinase C (PKC) auslöst und den Insulinrezeptorsubstrat-1 (IRS-1)-Signalweg blockiert.
- Genetische Prädisposition: Bestimmte genetische Varianten erhöhen die Anfälligkeit für hepatische Insulinresistenz.
- Ernährungsgewohnheiten: Eine kaloriendichte, zuckerreiche Diät, insbesondere mit hohem Fruktoseanteil, begünstigt die Entstehung einer Fettleber und damit der hepatischen Insulinresistenz.
Pathophysiologie und Wirkmechanismus
Unter physiologischen Bedingungen bindet Insulin an den Insulinrezeptor auf den Hepatozyten und aktiviert den PI3K/Akt-Signalweg. Dies hemmt die Aktivität von FOXO1, einem Transkriptionsfaktor, der die Expression von Genen der Glukoneogenese (z. B. PEPCK und G6Pase) steuert. Bei hepatischer Insulinresistenz ist dieser Signalweg gestört: Insulin kann FOXO1 nicht mehr ausreichend hemmen, die Glukoneogenesegene bleiben aktiv, und die Leber gibt überschießend Glukose ins Blut ab. Gleichzeitig bleibt die lipogene Wirkung von Insulin über SREBP-1c oft erhalten, was die Fettsynthese in der Leber weiter antreibt und einen Teufelskreis aus Verfettung und Insulinresistenz erzeugt.
Symptome und klinische Zeichen
Die hepatische Insulinresistenz verursacht selbst in der Regel keine spezifischen Symptome. Sie äußert sich klinisch vor allem durch ihre Folgeerscheinungen:
- Erhöhter Nüchternblutzucker (Hyperglykämie) aufgrund der gesteigerten hepatischen Glukoseproduktion
- Erhöhte Nüchterntriglyzeride durch gesteigerte hepatische Lipoproteinsekretion
- Erhöhte Leberwerte (ALT, AST) bei gleichzeitiger Fettlebererkrankung
- Zeichen des Metabolischen Syndroms: Bauchfett, Bluthochdruck, Dyslipidamîe
- Im fortgeschrittenen Stadium: Entwicklung eines Typ-2-Diabetes mellitus
Diagnose
Die direkte Messung der hepatischen Insulinresistenz erfolgt in der Forschung über die euglykämisch-hyperinsulinämische Clamp-Technik kombiniert mit stabilen Isotopen zur Messung der endogenen Glukoseproduktion. Im klinischen Alltag werden folgende Parameter als Hinweise gewertet:
- Nüchternblutzucker und -insulin: Berechnung des HOMA-IR-Index (Homeostatic Model Assessment of Insulin Resistance)
- Leberbildgebung: Sonographie, MRT oder kontrollierte Dämpfungsparameter (CAP) zur Erfassung einer Fettleber
- Laborwerte: Nüchterntriglyzeride, HDL-Cholesterin, Lebertransaminasen, HbA1c
- Leberbiopsie: Goldstandard zur Beurteilung des Ausmaßes der Steatose und einer möglichen Fibrose
Behandlung und Therapie
Lebensstilinterventionen
Die wichtigste und wirksamste Maßnahme ist die Gewichtsreduktion. Bereits ein Gewichtsverlust von 5–10 % des Körpergewichts kann die hepatische Insulinsensitivität deutlich verbessern. Ernährungsmedizinisch empfohlen werden:
- Reduktion von Fruktose und raffiniertem Zucker
- Mediterrane Ernährungsweise
- Regelmäßige körperliche Aktivität (Ausdauer- und Krafttraining)
Medikamentöse Therapie
- Metformin: Hemmt die hepatische Glukoseproduktion, gilt als Erstlinientherapie bei Typ-2-Diabetes.
- GLP-1-Rezeptoragonisten (z. B. Semaglutid, Liraglutid): Reduzieren das Körpergewicht und verbessern die Insulinsensitivität in der Leber.
- SGLT-2-Inhibitoren: Fördern die renale Glukoseausscheidung und reduzieren die Leberverfettung.
- Thiazolidindione (z. B. Pioglitazon): Verbessern die Insulinsensitivität im peripheren Gewebe und in der Leber.
Zukünftige Therapieansätze
In der klinischen Entwicklung befinden sich spezifischere Ansätze wie FXR-Agonisten, THR-β-Agonisten (z. B. Resmetirom) und FGF21-Analoga, die direkt auf den hepatischen Stoffwechsel abzielen und sich in klinischen Studien für die Behandlung der NASH (nichtalkoholische Steatohepatitis) als vielversprechend erwiesen haben.
Quellen
- Samuel V T, Shulman G I: Mechanisms for insulin resistance: common threads and missing links. Cell. 2012;148(5):852–871. PubMed PMID: 22385956.
- Gastaldelli A et al.: Importance of changes in adipose tissue insulin resistance to histological response during thiazolidinedione treatment of patients with nonalcoholic steatohepatitis. Hepatology. 2009;50(4):1087–1093.
- European Association for the Study of the Liver (EASL): EASL-EASD-EASO Clinical Practice Guidelines for the management of non-alcoholic fatty liver disease. Journal of Hepatology. 2016;64(6):1388–1402.

Bausteine für ein gesundes Leben
Als integrierter Hersteller entwickeln & produzieren wir evidenzbasierte, patentierte und patentfreie Präparate. Wir arbeiten ausschließlich mit Pflanzen- und Natur-Extrakten nach strengsten Reinheits- & Qualitätsstandards.
Die Verbindung von Wissenschaft & moderner Technologie mit den Gesetzen der Natur schafft Lösungen, die konsequent auf den Menschen abgestimmt sind – für das höchste Gut: die Gesundheit.
Produktgalerie überspringen


Abo verfügbar
Floral CLN® | Zahnpflege Lutschtabletten
Für eine gesunde Mundflora & Zahnpflege
Formulierte Lutschtabletten mit AB-Dentalac®, Milchsäurebakterien und Lactoferrin CLN®30 Lutschtabletten
Regulärer Preis:
22,90 €
Rabatt
Abo verfügbar
Lactoferrin CLN® 400 mg (60 Stk.)

Der universelle Immunschutz
Als eines der wertvollsten körpereigenen Immunproteine ist Lactoferrin ein natürlicher Bestandteil des Immunsystems
60 Kapseln
Verkaufspreis:
50,00 €
Regulärer Preis:
59,90 €
Rabatt
Abo verfügbar
Multivitamin Mineralstoff Komplex
100% PFLANZLICH · AUS GEMÜSE EXTRAHIERT · 21 MIKRONÄHRSTOFFE
Vollumfängliche Mikronährstoffe aus Gemüse & Pflanzen extrahiert
30 Kapseln
Verkaufspreis:
27,90 €
Regulärer Preis:
29,90 €
Abo verfügbar
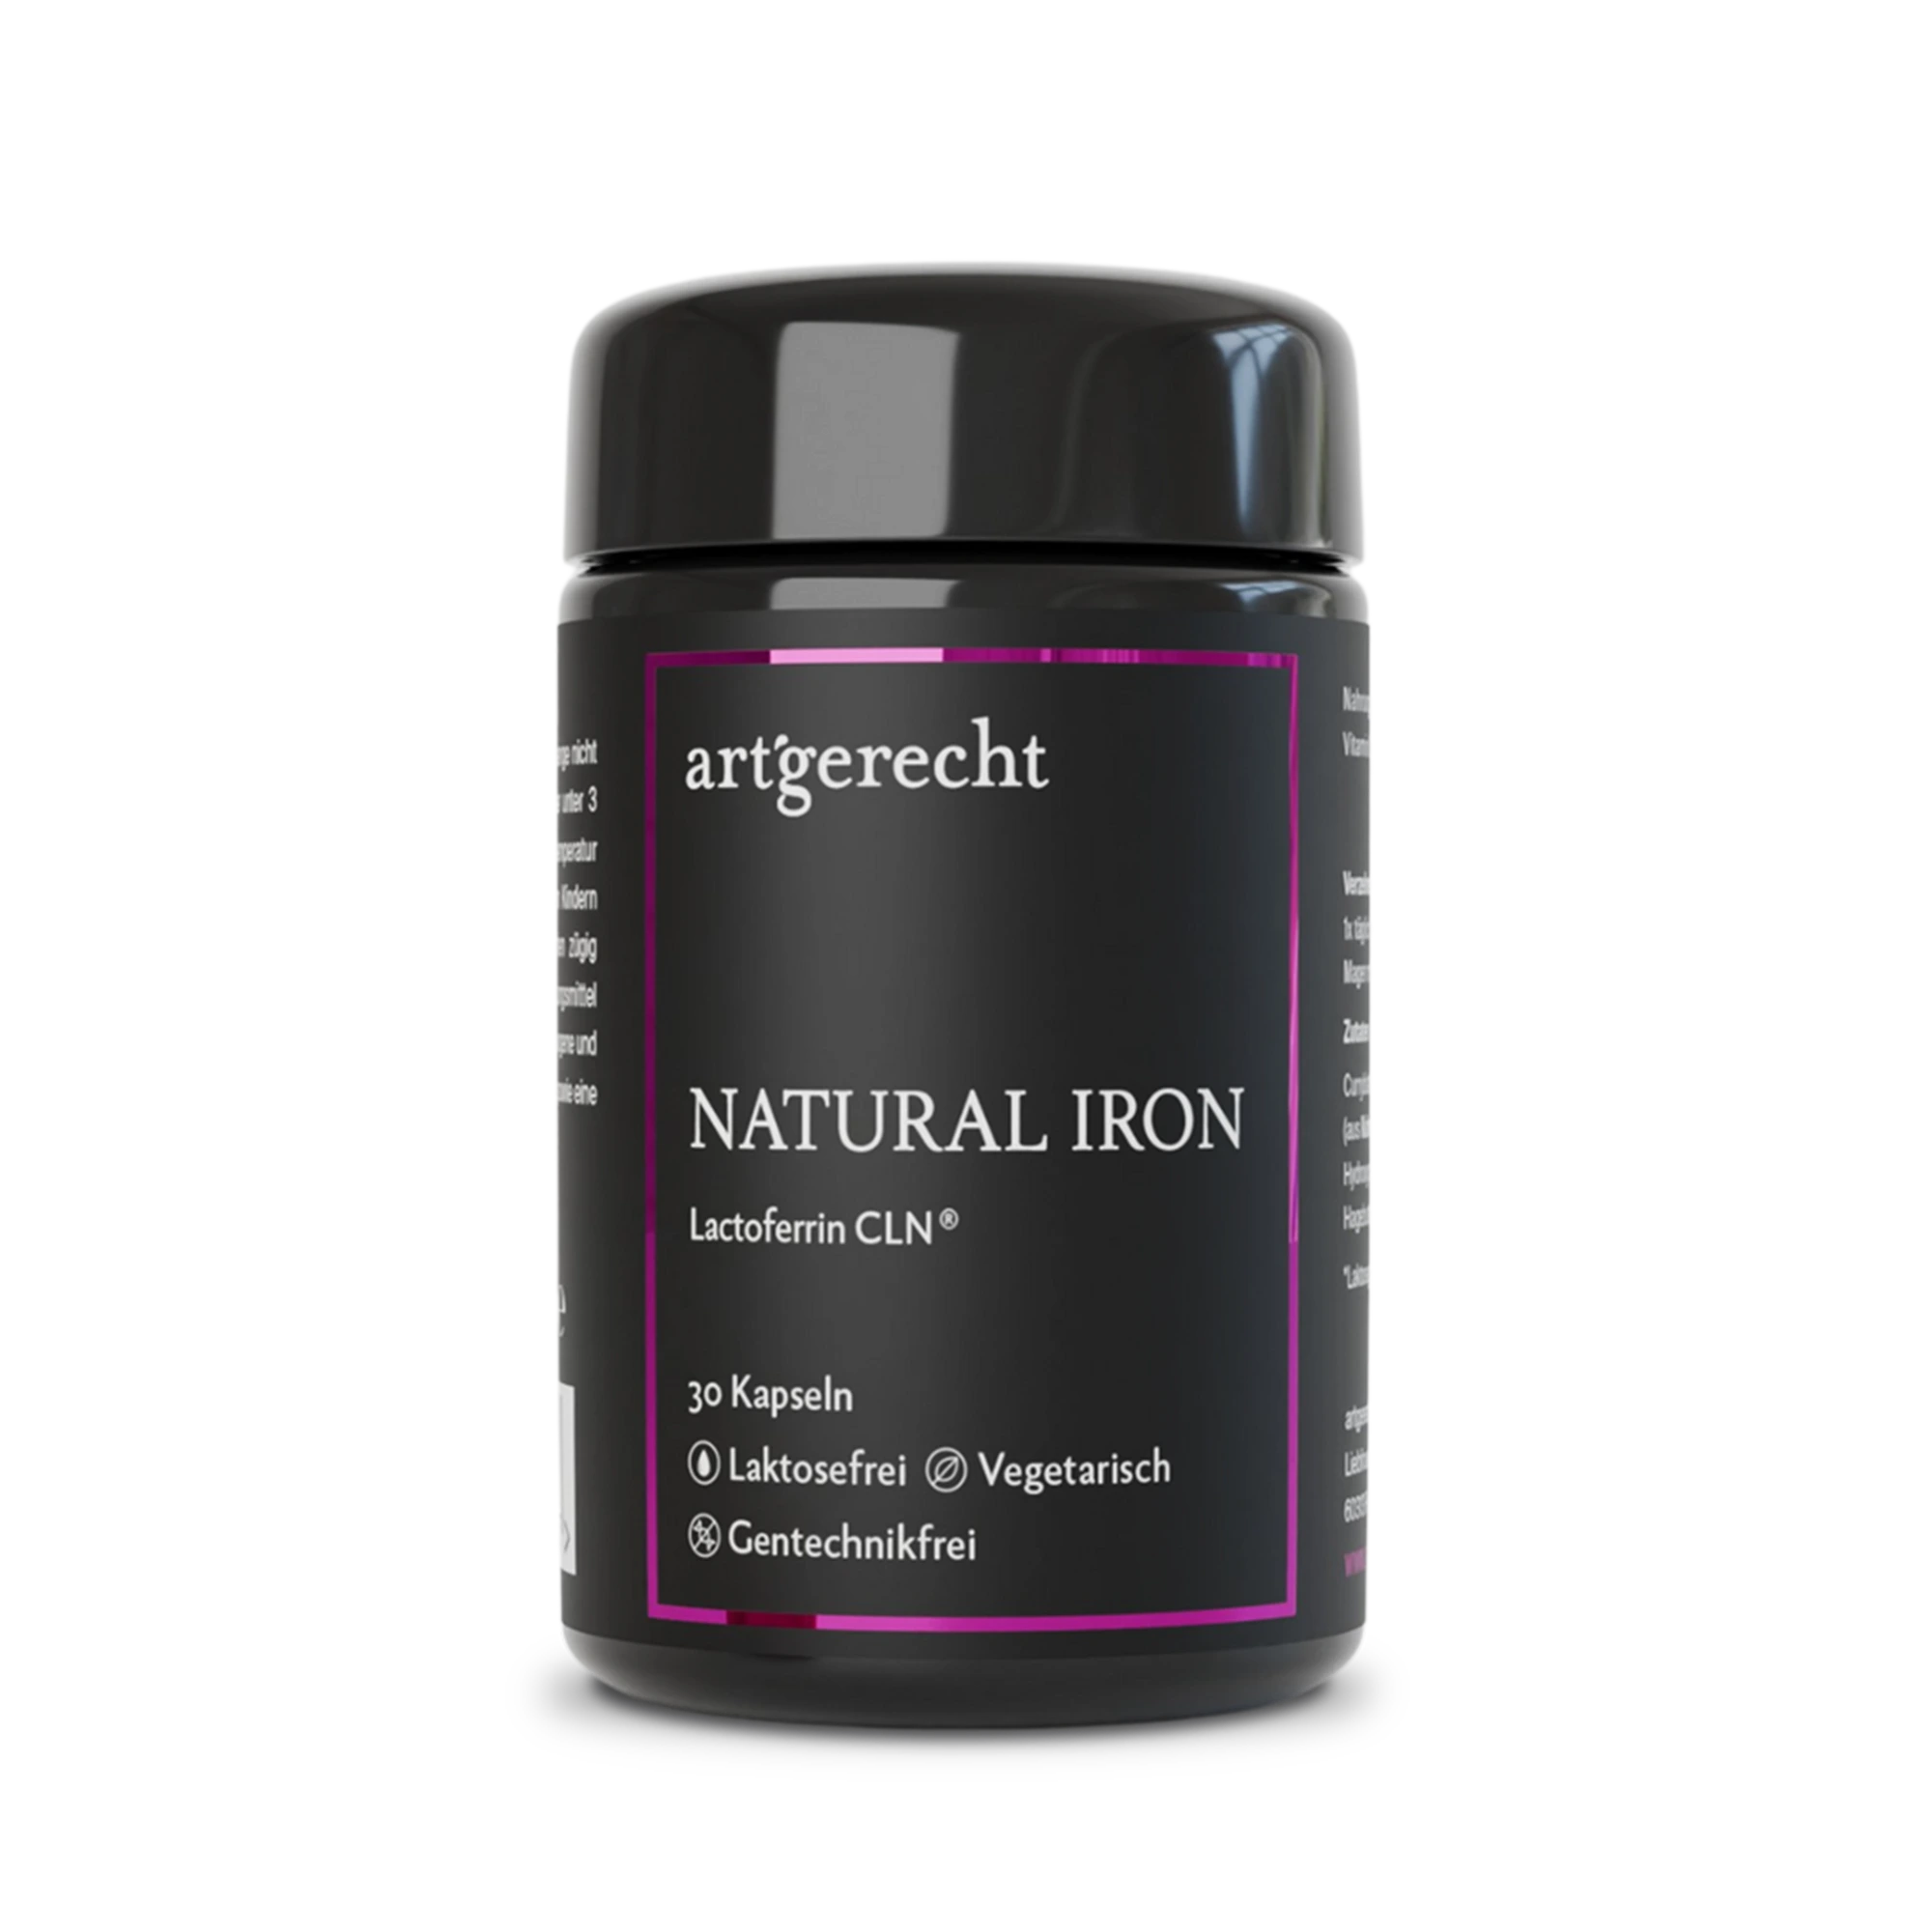
Natural Iron CLN® | Eisen Komplex
HÖHERE ABSORPTION · MAGENSCHONEND · GUT VERTRÄGLICH
Speziell formuliert für Deinen Eisenhaushalt mit pflanzlichem Curryblatt-Eisen, Lactoferrin CLN® und natürlichem Vitamin C
30 Kapseln
Regulärer Preis:
35,90 €
Die meistgelesenen Einträge
3 Beiträge in dieser Lexikon KategorieMagnesiumcarbonat
Magnesiumcarbonat ist eine anorganische Magnesiumverbindung mit säure-neutralisierender (antazidischer) Wirkung. Erfahre mehr über Vorteile, Einsatzgebiete und Unterschiede zu besser resorbierbaren Magnesiumformen.
Kaloriengehalt
Die Wahl der Lebensmittel beeinflusst unsere Energiezufuhr. Der Kaloriengehalt variiert stark - einige liefern wenig, andere viel Energie.
Kölner Liste
Die Kölner Liste ® ist eine wichtige Initiative im Leistungssport, die Sportlern eine Orientierungshilfe bei der Auswahl von Nahrungsergänzungsmitteln bietet.